医疗器械已成为交易最广泛的产品类别之一,尤其是在新冠肺炎全球大流行之后。这种需求促使更多的企业和个人从事医疗器械制造业,以满足迫切的医疗保健需求。然而,它被认为是一个有条件的商业部门,并非每个设施都可以自由生产医疗器械。
那么,建立医疗器械生产设施的法律要求是什么?违反这些规定的罚款是多少?在这篇文章中,NPLaw对这些主要问题提供了详细的法律见解。
I、什么是医疗器械制造?
在医疗保健领域,医疗器械(统称为医疗技术设备)包括设备、机械、仪器、可植入材料、体外检测试剂和校准器,以及其他将科学技术进步应用于医疗诊断和治疗的材料。
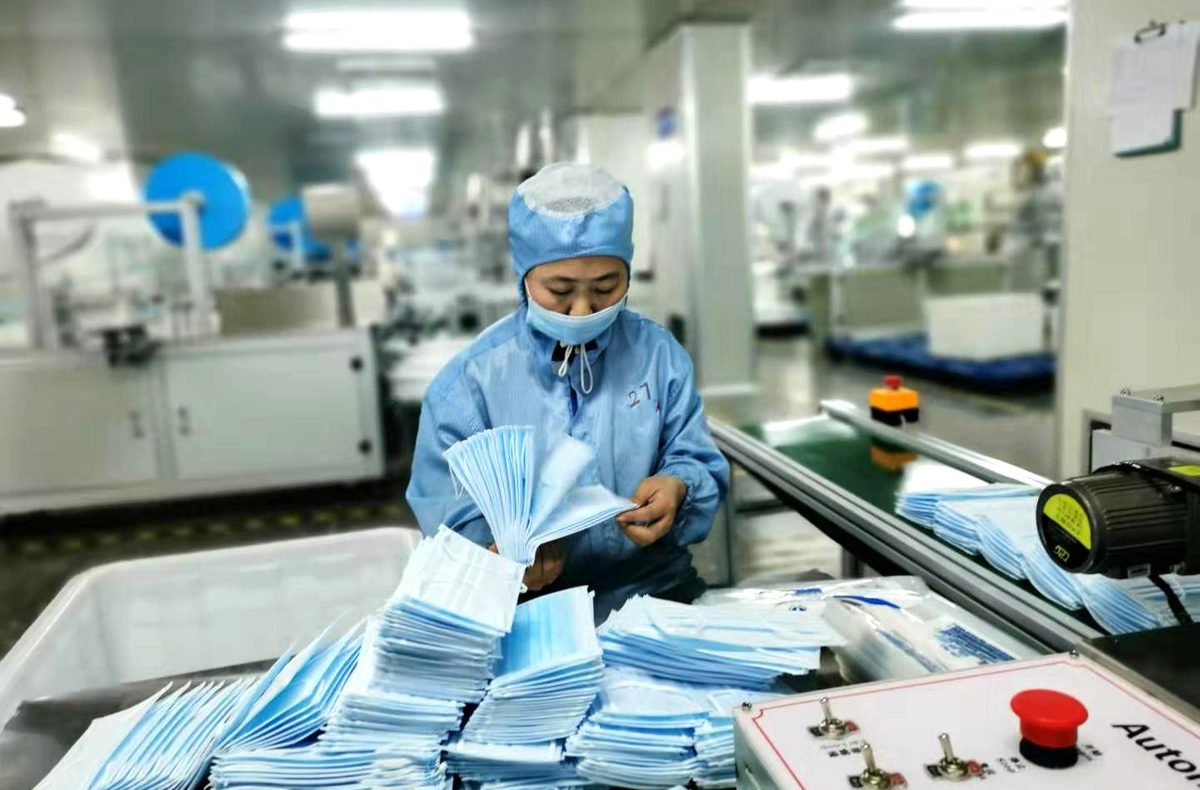
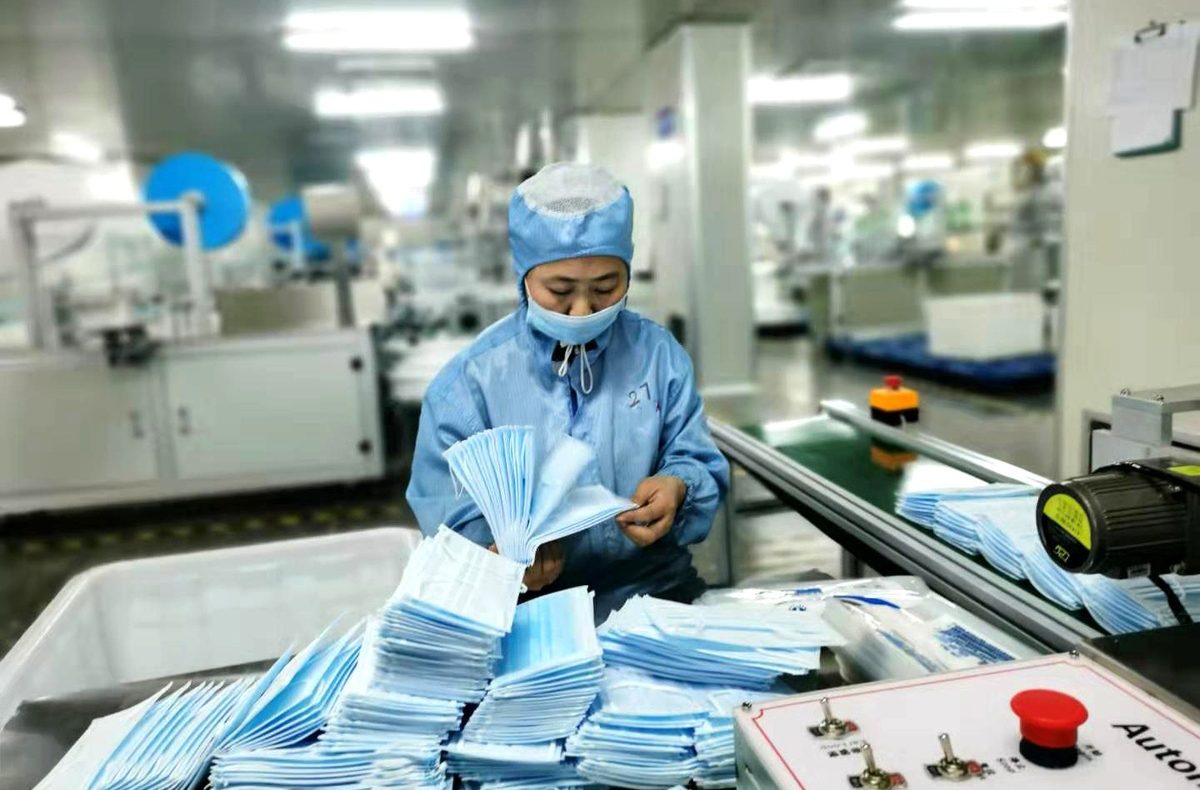
因此,医疗器械生产是指生产这些物品以向医疗机构提供诊断和治疗所需的基本工具和设备的过程。
II、医疗器械生产的法律法规
1.建立医疗器械生产设施的条件
医疗器械的制造是一项有条件的商业活动,企业必须遵守第98/2021/NĐ-CP号法令第8条规定的要求。
一般要求:
- 每个制造工厂都必须获得ISO 13485质量管理体系标准。
制造含有麻醉药品或前体物质的设备的设施的额外要求:
- 获得一个跟踪系统,用于进口、出口、储存和使用含有麻醉或前体物质的原材料,以及跟踪含有这些物质的医疗器械。
- 将此类物质和设备存放在单独的安全区域或仓库中,以确保安全和合规。
2.申报医疗器械生产资格的档案
根据第98/2021/NĐ-CP号法令第9条,企业必须准备以下文件,以申报生产医疗器械的资格:
- 制造资格的书面声明;
- 由法律认可的合格评定机构颁发的ISO 13485质量管理体系证书;
- 证明符合制造含有麻醉或前体物质的设备的具体条件的证明文件(如适用)。
3.宣布资格的程序
企业必须执行以下程序:
第一步:准备档案(根据第98/2021/ND-CP号法令第10条)
- 所有文件必须打印清晰,排列有序,按章节分开,并包括封面和目录。
- 任何非越南语或英语的文件都必须翻译成越南语,翻译必须经过公证或法律认证。
- ISO证书必须是原件、公证副本或工厂认证的副本。
- 生产含有麻醉药品或前体物质的设备的企业必须提供经企业认证的原件,以证明其遵守法律。
第二步:提交档案
- 根据第98/2021/NĐ-CP号法令第11条第1款,企业必须向生产基地所在地的卫生部提交档案。
- 如果企业在不同省份有多个场所,则必须分别向各省卫生厅提交申报。
第三步:披露资格
- 在收到有效的档案和费用支付证明后,卫生部将在医疗器械管理门户上公开发布信息和档案。
- 企业必须在申报信息发生任何变化后的3个工作日内更新其档案。
III、 关于医疗器械制造的常见问题
1.ISO 13485认证是否仅足以进行医疗器械的制造?
根据第98/2021/ND-CP号法令第9条,ISO 13485认证只是所需档案的一个组成部分。企业还必须提交一份资格声明和证明符合麻醉药品或前体相关法规的文件。
2.哪种ISO认证使医疗器械制造企业具备资格?
根据第98/2021/ND-CP号法令第8条,ISO 13485认证符合医疗器械制造的法律要求。
3.企业必须亲自到政府机构申报资格吗?
根据第98/2021/NĐ-CP号法令第66条第1款,申报可以在网上进行,无需亲自提交。
IV、 医疗器械生产法律咨询
如果您计划建立医疗器械制造设施,或希望更好地了解围绕此类行业的法律框架,您可以联系Nguy律师ễn Ngọc Phú担任NPLaw董事和胡志明市律师协会成员。凭借多年的法律专业知识和专业知识,Phú律师可以提供战略建议和实践指导,以确保遵守所有监管要求。